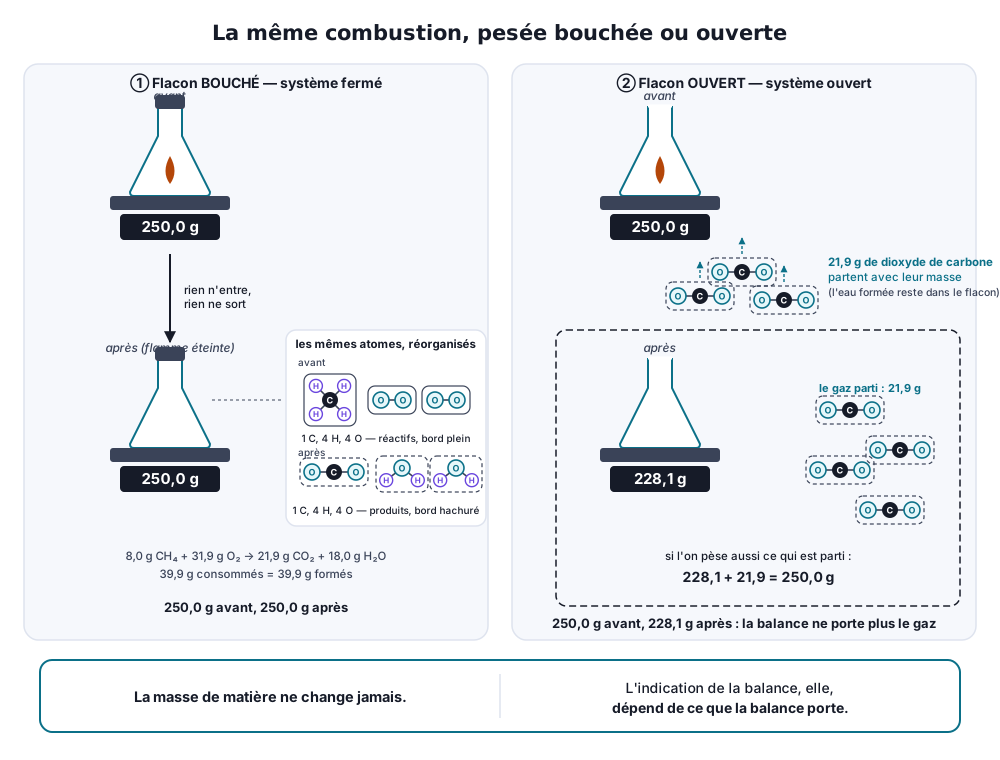
Solide, liquide, gaz ; propriétés macroscopiques ; fusion, solidification, vaporisation, liquéfaction ; palier de température lors d'un changement d'état d'un corps pur.
Chapitre : Matière, mouvement, énergie, information
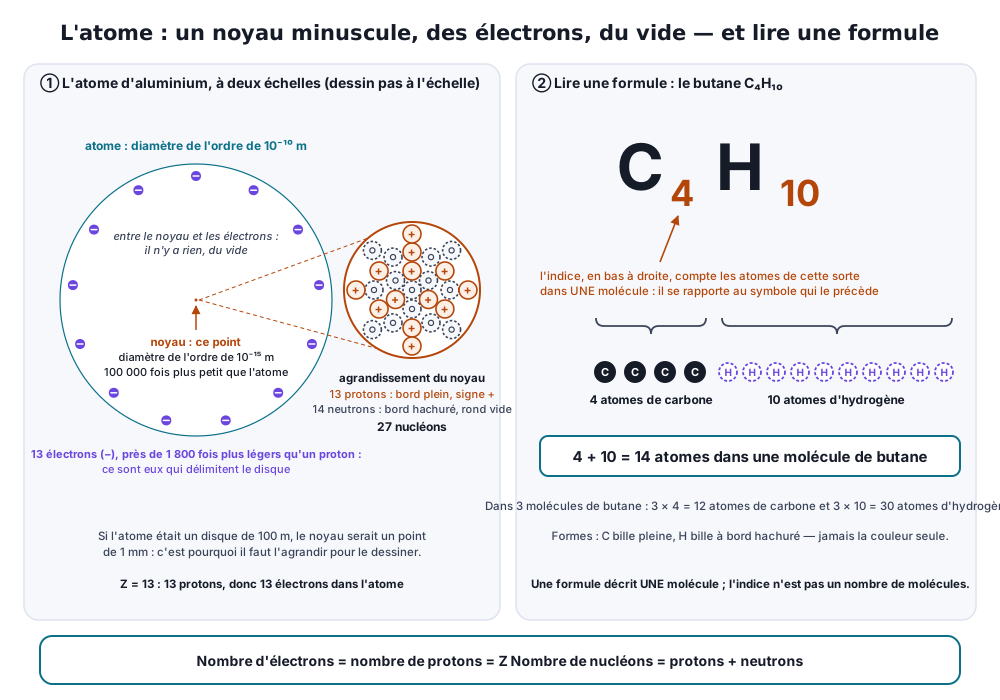
Croire que l'atome est plein (la matière est essentiellement du vide).
Lire H₂O comme « un atome H₂ et un atome O ».
Donner aux électrons une masse comparable à celle des nucléons.
Source : BO n°31 du 30 juillet 2020 — programme du cycle 4 (5e, 4e, 3e)
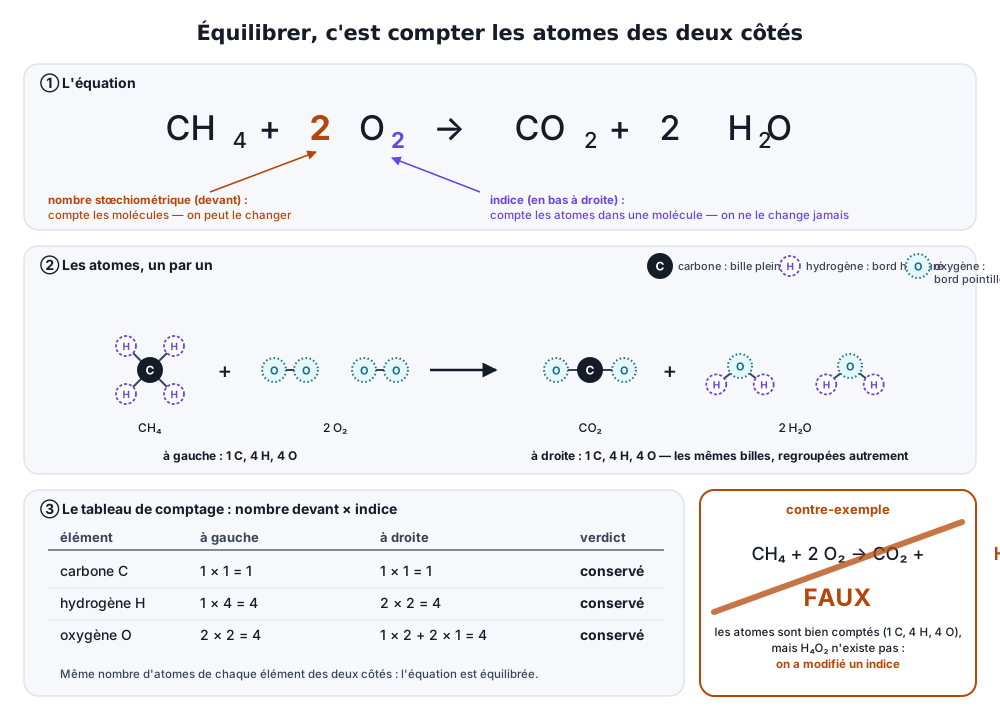
Transformation chimique et équation de réaction
Difficulté 2 sur 5
Réactifs, produits, conservation des atomes et de la charge, équilibrage par les nombres stœchiométriques, distinction transformation physique / chimique.
Chapitre : Organisation et transformations de la matière
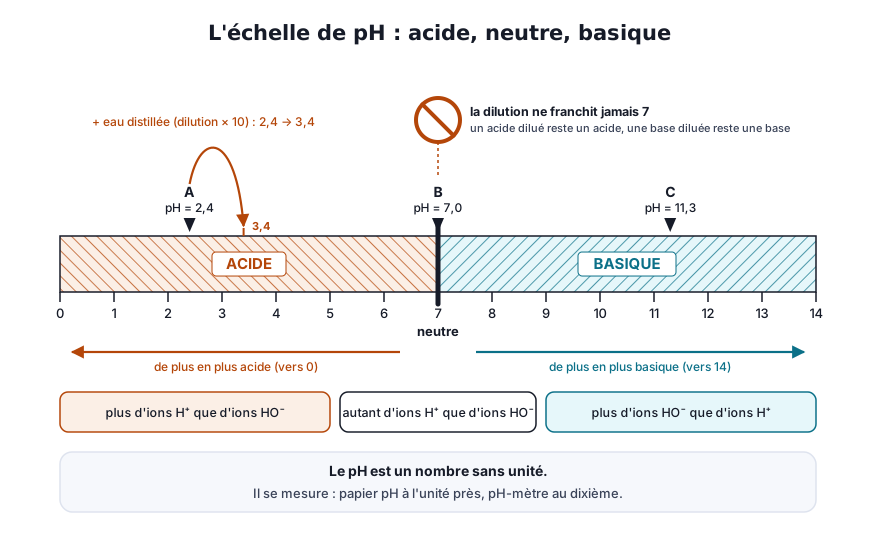
Croire qu'une solution de pH 7 ne contient aucun ion H⁺.
Penser que diluer un acide le rend plus acide.
Associer pH élevé et acidité forte.
Source : BO n°31 du 30 juillet 2020 — programme du cycle 4 (5e, 4e, 3e)
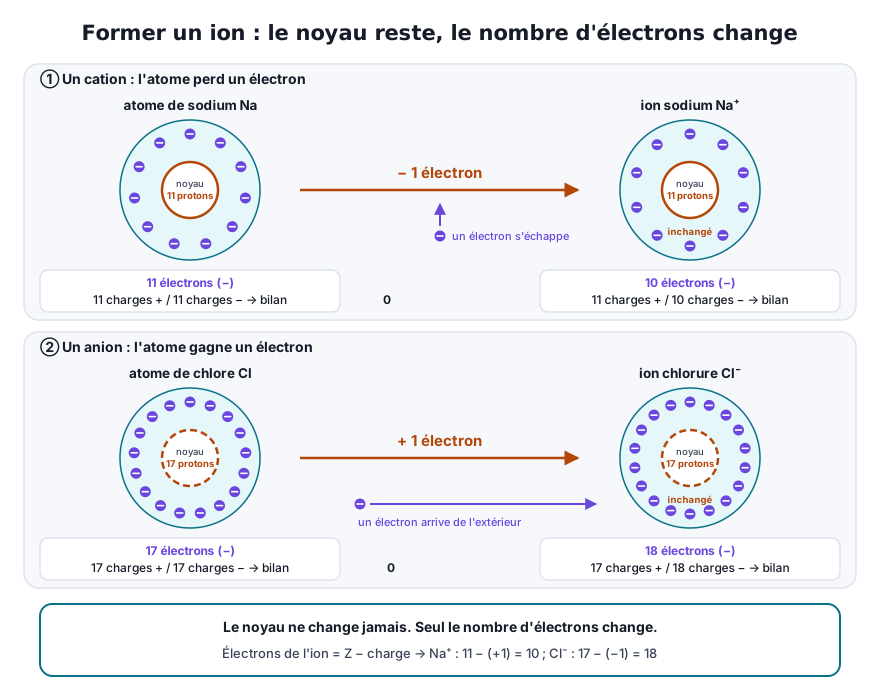
Ions
Difficulté 2 sur 5
Cation et anion par perte ou gain d'électrons, ions monoatomiques et polyatomiques usuels (Na⁺, Cl⁻, SO₄²⁻…), solutions ioniques, tests d'identification.
Chapitre : Organisation et transformations de la matière
Confondre numéro de période et nombre d'électrons de valence.
Croire que deux éléments d'une même période ont des propriétés voisines (c'est vrai pour une même colonne).
Source : BO spécial n°1 du 22 janvier 2019 — programme de physique-chimie de seconde générale et technologique
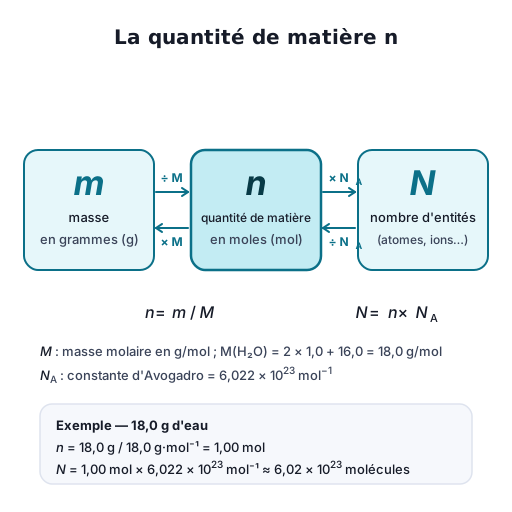
Quantité de matière et mole
Difficulté 2 sur 5
La mole comme unité de quantité de matière n, constante d'Avogadro N_A, relation N = n × N_A, quantité de matière d'un échantillon à partir de la masse d'une entité (n = m / m_entité).
Chapitre : Constitution et transformations de la matière
Prérequis : Groupes caractéristiques et nomenclature, Combustions
Erreurs typiques (3)
Écrire la combustion d'un alcool sans compter l'oxygène déjà présent dans la molécule.
Croire qu'un biocarburant n'émet pas de CO₂ à la combustion.
Confondre alcane et alcène.
Source : BO spécial n°1 du 22 janvier 2019 — programme de spécialité physique-chimie de première générale
Masse molaire et quantité de matière
Difficulté 2 sur 5
Masse molaire atomique (tableau périodique) et moléculaire (somme pondérée par les indices), relation n = m / M, passage masse ↔ quantité de matière ↔ nombre d'entités.
Chapitre : Constitution et transformations de la matière
Utiliser ln au lieu de log (base 10) dans le calcul du pH.
Appliquer pH = −log C à un acide faible.
Confondre acide fort (réaction totale) et acide concentré.
Source : BO spécial n°8 du 25 juillet 2019 — programme de spécialité physique-chimie de terminale générale
Pile électrochimique
Difficulté 3 sur 5
Constitution d'une pile (deux demi-piles, pont salin), anode/cathode, polarité, sens du courant et des électrons, capacité électrique Q = n(e⁻) F, usure.
Chapitre : Constitution et transformations de la matière
Conversion d'énergie chimique en énergie électrique : piles
Prérequis : Oxydants, réducteurs et réactions d'oxydoréduction, Puissance et énergie électriques
Erreurs typiques (3)
Faire circuler les électrons dans le pont salin.
Confondre le sens du courant et le sens des électrons.
Placer l'oxydation à la cathode (dans une pile, l'oxydation a lieu à l'anode, borne −).
Source : BO spécial n°8 du 25 juillet 2019 — programme de spécialité physique-chimie de terminale générale
Polymères
Difficulté 3 sur 5
Monomère, motif, polymérisation par addition (polyéthylène) ou par condensation (polyester, polyamide), degré de polymérisation.
Chapitre : Constitution et transformations de la matière
Polymères
Prérequis : Types de réactions en chimie organique
Erreurs typiques (3)
Confondre monomère et motif (ils n'ont pas la même formule pour l'éthylène : C₂H₄ vs –CH₂–CH₂–).
Oublier l'eau libérée dans une polycondensation.
Croire que tous les plastiques sont biodégradables.
Source : BO spécial n°8 du 25 juillet 2019 — programme de spécialité physique-chimie de terminale générale
Types de réactions en chimie organique
Difficulté 3 sur 5
Addition, élimination, substitution ; modification de chaîne ou de groupe ; sites donneurs/accepteurs de doublet, flèches courbes ; optimisation d'une synthèse (rendement).
Chapitre : Constitution et transformations de la matière
Prérequis : Groupes caractéristiques et nomenclature, Géométrie et polarité des molécules
Erreurs typiques (3)
Qualifier d'addition une réaction qui libère une petite molécule (c'est une élimination ou une substitution).
Tracer la flèche courbe du site accepteur vers le site donneur.
Calculer le rendement à partir des masses sans passer par les quantités de matière.
Source : BO spécial n°8 du 25 juillet 2019 — programme de spécialité physique-chimie de terminale générale
Vitesse de réaction et facteurs cinétiques
Difficulté 3 sur 5
Transformation lente/rapide, facteurs cinétiques (température, concentration, catalyseur), vitesse volumique de disparition/apparition, temps de demi-réaction.
Chapitre : Constitution et transformations de la matière
Évolution temporelle d'une transformation chimique
Prérequis : Vitesse de réaction et facteurs cinétiques
Erreurs typiques (3)
Croire que t₁/₂ dépend de la concentration initiale (faux pour l'ordre 1).
Oublier le signe moins dans d[A]/dt = −k[A].
Donner k en mol·L⁻¹·s⁻¹ (pour l'ordre 1, k est en s⁻¹).
Source : BO spécial n°8 du 25 juillet 2019 — programme de spécialité physique-chimie de terminale générale
Prépa 1re année — 1 compétence · 0 avec exercice
Déplacement d'équilibre
Difficulté 4 sur 5
Influence de la température (loi de Van 't Hoff), de la pression et de la composition sur un équilibre ; principe de modération (Le Chatelier) ; optimisation d'une synthèse.
Prérequis : État d'équilibre et constante d'équilibre
Erreurs typiques (3)
Croire qu'un catalyseur déplace l'équilibre.
Appliquer l'effet de la pression à un équilibre sans variation du nombre de moles gazeuses.
Confondre déplacement d'équilibre (K fixe) et modification de K (température).
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Prépa 2e année — 8 compétences · 0 avec exercice
Complexes des métaux de transition : structure, couleur et magnétisme
Difficulté 4 sur 5
Décrire les édifices que forme un cation métallique de transition avec ses ligands, au-delà du seul calcul d'équilibre. Ligand donneur de doublet, site accepteur du métal, indice de coordination et géométries usuelles (octaédrique, tétraédrique, plan carré) ; ligands monodentes et polydentes, effet chélate et stabilité comparée ; nomenclature et isomérie propres aux complexes. Configuration électronique de l'élément de transition et de son ion. Levée de dégénérescence des orbitales d dans un champ octaédrique : deux groupes d'orbitales séparés par un écart énergétique, champ fort et champ faible, remplissage à spin fort ou à spin faible et conséquence directe sur le caractère magnétique. Absorption d'un photon visible correspondant à cet écart, et lien entre la couleur perçue et la couleur absorbée. Application : dosage spectrophotométrique d'un complexe coloré, rôle des complexes dans le vivant et en catalyse.
Chapitre : Chimie de coordination
Complexes et molécules du vivant
Prérequis : Configuration électronique, Organisation du tableau périodique, Ions, Schémas de Lewis des molécules, État d'équilibre et constante d'équilibre, Spectroscopie UV-visible et loi de Beer-Lambert, Orbitales atomiques et nombres quantiques, Complexes en solution : constantes de formation et prédominance
Erreurs typiques (7)
Compter les électrons d à partir de l'atome neutre au lieu de l'ion : pour un ion d'un métal de transition, les électrons de la sous-couche s la plus externe partent en premier, et c'est la configuration de l'ION qui décide du remplissage.
Croire que la couleur perçue est la couleur absorbée : l'espèce transmet ce qu'elle n'absorbe pas, et une solution qui absorbe le rouge paraît verte.
Prendre l'écart entre les deux groupes d'orbitales pour une constante du métal : il dépend du ligand, de sa géométrie et du degré d'oxydation, et c'est pour cela que deux complexes du même cation n'ont pas la même couleur.
Conclure qu'un champ fort donne toujours un complexe sans électron célibataire : le remplissage à spin faible ne s'impose que si l'écart énergétique dépasse le coût d'appariement, et un ion à quatre à sept électrons d est seul concerné par le choix.
Attribuer l'effet chélate à une liaison métal-ligand plus forte : à liaisons comparables, c'est le gain d'entropie — plusieurs molécules de solvant libérées pour un seul ligand fixé — qui stabilise le complexe polydente.
Confondre l'indice de coordination et la charge du complexe : le premier compte les liaisons de coordination, la seconde résulte du bilan des charges du cation et des ligands.
Écrire un complexe sans crochets ni charge globale, ce qui rend le bilan de matière et le bilan de charge invérifiables.
Source : Programme officiel de physique-chimie de la classe de PC (CPGE scientifiques, seconde année)
Diagrammes binaires et théorème des moments chimiques
Difficulté 4 sur 5
Lire et exploiter un diagramme d'équilibre entre deux phases d'un mélange de deux constituants, à pression fixée (isobare, en fonction de la température) ou à température fixée (isotherme, en fonction de la pression). Vocabulaire de la lecture : courbes de bulle et de rosée pour un équilibre liquide-vapeur, liquidus et solidus pour un équilibre solide-liquide, domaines à une et à deux phases, fuseau simple, mélange à point d'ébullition constant (azéotrope), point eutectique d'un binaire à miscibilité nulle à l'état solide. Détermination de la composition de CHAQUE phase par lecture horizontale, puis des quantités de matière ou des masses de chaque phase par le théorème des moments chimiques — le bilan de matière écrit sous forme de bras de levier. Application à la distillation fractionnée et à la solidification d'un alliage.
Chapitre : Matériaux et diagrammes binaires
Diagrammes binaires solide-liquide
Prérequis : États de la matière et changements d'état, Corps purs et mélanges, Masse, volume et masse volumique, Masse molaire et quantité de matière, Proportionnalité, Géométrie repérée, Grandeurs standard de réaction et enthalpie libre, Réseaux cubiques et compacité
Erreurs typiques (6)
Lire la composition d'une phase à la VERTICALE du point représentatif : les deux phases en équilibre se lisent aux extrémités du palier HORIZONTAL, à la température du point, jamais sur la verticale de la composition globale.
Confondre la composition globale du système et la composition de l'une des phases : elles ne coïncident qu'aux frontières du domaine biphasé.
Inverser les bras du levier : la quantité de la phase de GAUCHE est proportionnelle au segment de DROITE. Le levier est croisé, et un point proche du liquidus signifie beaucoup de liquide, pas peu.
Appliquer le théorème des moments à des fractions molaires et conclure en masses (ou l'inverse) : le levier donne le rapport dans la grandeur qui porte l'axe des abscisses, et changer de grandeur exige les masses molaires.
Croire qu'un azéotrope est un corps pur parce qu'il bout à température constante : c'est un mélange, dont la composition seule rend l'ébullition invariante, et il borne la distillation au lieu de l'empêcher.
Prendre le point eutectique pour un minimum de solubilité alors que c'est la température la plus basse à laquelle du liquide subsiste, et le seul point où trois phases coexistent.
Source : Programme officiel de physique-chimie de la classe de PC (CPGE scientifiques, seconde année)
Stéréochimie : chiralité, configuration absolue et stéréoisomérie
Difficulté 4 sur 5
Décrire une molécule dans l'espace et nommer sans ambiguïté ses stéréoisomères. Représentations et passage de l'une à l'autre : formule topologique avec liaisons en coin plein et en pointillés, représentation de Cram, projection de Newman. Chiralité, carbone asymétrique, image dans un miroir non superposable ; règles de priorité des substituants et attribution de la configuration absolue R ou S ; configuration Z ou E d'une double liaison. Énantiomères et diastéréoisomères : ce qui les distingue expérimentalement — propriétés physiques identiques pour les premiers sauf vis-à-vis de la lumière polarisée et d'un environnement chiral, propriétés différentes pour les seconds. Mélange racémique et activité optique nulle malgré des molécules chirales. Analyse conformationnelle d'une chaîne et d'un cycle à six atomes de carbone : conformations décalée et éclipsée, forme chaise, positions axiale et équatoriale. Conséquence biologique : deux énantiomères d'un même principe actif n'ont pas le même effet.
Chapitre : Chimie organique
Stéréochimie des molécules du vivant
Prérequis : Groupes caractéristiques et nomenclature, Schémas de Lewis des molécules, Géométrie et polarité des molécules, Cohésion de la matière et interactions intermoléculaires, Schéma de Lewis, mésomérie et géométrie VSEPR
Erreurs typiques (7)
Attribuer la priorité des substituants d'après leur masse molaire ou leur encombrement : c'est le NUMÉRO ATOMIQUE du premier atome lié qui décide, puis, en cas d'égalité, l'exploration de proche en proche.
Lire le sens de rotation sans avoir placé le substituant de plus faible priorité vers l'arrière : la configuration lue est alors l'inverse de la vraie.
Croire qu'une molécule à deux carbones asymétriques est forcément chirale : un composé méso possède un plan de symétrie interne et se superpose à son image.
Prendre R pour dextrogyre et S pour lévogyre : la configuration absolue est une convention descriptive, le pouvoir rotatoire est une propriété mesurée, et rien ne relie l'une à l'autre.
Confondre conformère et stéréoisomère de configuration : passer d'une conformation à l'autre ne demande qu'une rotation autour d'une liaison simple, changer de configuration exige de rompre une liaison.
Croire qu'un mélange racémique est inactif parce que ses molécules ne seraient pas chirales : elles le sont, et c'est la compensation exacte des deux pouvoirs rotatoires opposés qui annule la mesure.
Placer un substituant volumineux en position axiale sur un cycle à six carbones sans voir la gêne stérique qui rend cette conformation minoritaire.
Source : Programme officiel de physique-chimie de la classe de PC (CPGE scientifiques, seconde année)
Cinétique en réacteur ouvert : bilan de matière et temps de passage
Difficulté 5 sur 5
Étendre la cinétique du réacteur fermé au réacteur traversé par un écoulement. Bilan de matière sur un constituant : ce qui entre, ce qui sort, ce qui est produit ou consommé, ce qui s'accumule. Réacteur parfaitement agité continu, où la composition est uniforme et égale à celle de la sortie : régime transitoire et régime permanent, temps de passage défini par le rapport du volume au débit volumique, taux de conversion en régime permanent pour une réaction d'ordre simple. Comparaison au réacteur fermé à volume constant : à temps de passage égal au temps de séjour, les deux ne donnent pas la même conversion, et pourquoi. Lecture d'une mesure de conversion en fonction du débit comme moyen de déterminer une constante de vitesse.
Chapitre : Cinétique chimique
Cinétique en réacteur ouvert
Prérequis : Loi de vitesse d'ordre 1, Vitesse de réaction et facteurs cinétiques, Tableau d'avancement et réactif limitant, Concentration en quantité de matière et dilution, Équations différentielles y' = ay + b, Lois de vitesse et détermination d'un ordre, Mécanismes réactionnels et approximations de la cinétique
Erreurs typiques (6)
Écrire le bilan sans le terme d'accumulation et l'appliquer au régime transitoire : le terme d'accumulation n'est nul qu'en régime PERMANENT, et c'est justement lui qui décrit la mise en route du réacteur.
Prendre la concentration d'ENTRÉE pour calculer la vitesse dans un réacteur parfaitement agité : la vitesse s'évalue à la composition du réacteur, qui est celle de la SORTIE, et non celle de l'alimentation.
Confondre temps de passage et durée de réaction : le temps de passage est un rapport entre un volume et un débit, il ne mesure le temps vécu par une molécule que dans un réacteur piston idéal.
Transposer directement au réacteur ouvert la loi intégrée du réacteur fermé : à conversion égale, le réacteur parfaitement agité continu demande un volume plus grand que le réacteur fermé, précisément parce qu'il travaille à la concentration de sortie.
Oublier que le débit volumique peut varier quand le nombre de moles de gaz change : le temps de passage n'est constant que si le volume et le débit le sont.
Traiter le taux de conversion comme une concentration : c'est un nombre sans unité, rapport de ce qui a réagi à ce qui est entré.
Source : Programme officiel de physique-chimie de la classe de PC (CPGE scientifiques, seconde année)
Courbes intensité-potentiel, corrosion et protection des métaux
Difficulté 5 sur 5
Passer de la thermodynamique à la cinétique électrochimique. Tracé et lecture d'une courbe intensité-potentiel : branche anodique et branche cathodique, potentiel d'équilibre, surtension à vide, système rapide et système lent, palier de diffusion imposé par le transport du réactif jusqu'à l'électrode. Prévision du fonctionnement d'un électrolyseur et d'une pile par superposition des courbes des deux électrodes : tension à vide, tension à appliquer, rendement faradique. Application à la corrosion humide : corrosion uniforme et corrosion galvanique par contact entre deux métaux, rôle du dioxygène dissous, passivation. Protections : revêtement, anode sacrificielle, protection par courant imposé, et le critère qui les distingue.
Chapitre : Matériaux métalliques et corrosion
Courbes intensité-potentiel et protection
Prérequis : Pile électrochimique, Électrolyse et accumulateurs, Diagrammes potentiel-pH : construction et lecture, Vitesse de réaction et facteurs cinétiques, Loi d'Ohm, Intensité et tension, Potentiel d'électrode et relation de Nernst
Erreurs typiques (6)
Croire qu'un couple thermodynamiquement favorable réagit forcément vite : une surtension élevée peut rendre inobservable une réaction pourtant prévue par les potentiels. C'est exactement ce qui permet d'électrolyser une solution aqueuse sans dégager de dihydrogène partout.
Confondre surtension et tension aux bornes : la surtension est l'écart entre le potentiel d'une électrode en fonctionnement et son potentiel d'équilibre, pas la tension mesurée entre les deux électrodes.
Attribuer un palier de diffusion à la lenteur du transfert d'électrons : le palier vient du TRANSPORT du réactif jusqu'à l'électrode, et il dépend de l'agitation et de la concentration, pas du couple.
Prendre la branche anodique pour la branche du réducteur du couple étudié à l'électrode négative : c'est l'oxydation qui donne le courant anodique, quel que soit le signe de la borne.
Choisir une anode sacrificielle dont le potentiel est SUPÉRIEUR à celui du métal protégé : elle serait alors protégée par le métal, et non l'inverse.
Croire qu'une couche passivante est une protection thermodynamique : le métal reste corrodable, c'est la couche qui bloque le transport — et une rayure suffit à relancer la corrosion, localement accélérée.
Source : Programme officiel de physique-chimie de la classe de PC (CPGE scientifiques, seconde année)
Diagrammes potentiel-pH : construction et lecture
Difficulté 5 sur 5
Construire et exploiter le diagramme potentiel-pH d'un élément. Conventions de tracé, qui ne sont pas des lois mais des choix à énoncer : concentration de tracé de l'élément dissous, pression de tracé des espèces gazeuses, convention de frontière entre deux formes solubles. Attribution des domaines aux espèces par degré d'oxydation croissant vers le haut et par acidité décroissante vers la droite ; domaine d'EXISTENCE d'un solide, domaine de PRÉDOMINANCE d'une espèce dissoute. Les trois familles de frontières et leur équation : verticale (échange de protons seuls, précipitation d'un hydroxyde à partir du produit de solubilité), horizontale (échange d'électrons seuls, relation de Nernst à la concentration de tracé), oblique (échange couplé de protons et d'électrons, pente égale à moins le produit de la pente de Nernst par le rapport du nombre de protons au nombre d'électrons). Superposition avec le diagramme de l'eau : domaine de stabilité de l'eau, prévision d'une corrosion ou d'une dismutation par disjonction de domaines, et pourquoi une réaction thermodynamiquement prévue peut rester inobservable faute de vitesse.
Chapitre : Oxydoréduction en solution aqueuse
Diagrammes potentiel-pH
Prérequis : Oxydants, réducteurs et réactions d'oxydoréduction, Pile électrochimique, Acides, bases et pH, Couples acide-base de Brønsted, Dissolution et solubilité, État d'équilibre et constante d'équilibre, Concentration en quantité de matière et dilution, Fonction logarithme népérien, Potentiel d'électrode et relation de Nernst, Produit de solubilité et condition de précipitation
Erreurs typiques (8)
Oublier d'énoncer la convention de tracé, puis traiter la frontière comme une propriété de l'élément : changer la concentration de tracé déplace toutes les frontières où une espèce dissoute intervient seule, et le diagramme change avec elle.
Ne pas diviser le nombre de protons par le nombre d'électrons dans la pente d'une frontière oblique : la pente vaut moins le produit de la pente de Nernst par le RAPPORT des deux, pas par le seul nombre de protons.
Donner une pente positive à une frontière oblique dont l'oxydant consomme des protons : plus le milieu est basique, moins l'oxydant est fort, donc le potentiel de frontière DIMINUE quand le pH augmente.
Confondre domaine d'existence et domaine de prédominance : un solide existe ou n'existe pas, une espèce dissoute prédomine ou non, et une frontière de précipitation n'est pas une frontière de prédominance.
Faire figurer le solide dans le quotient de la relation de Nernst : son activité vaut 1, et sa quantité ne déplace aucune frontière.
Conclure d'une superposition de domaines disjoints que la réaction a LIEU : le diagramme est thermodynamique, il ne dit rien de la vitesse. C'est pourquoi un métal thermodynamiquement corrodé peut rester intact pendant des années grâce à une couche passivante.
Placer l'espèce la plus oxydée en bas du diagramme : le potentiel croît vers le haut, donc les degrés d'oxydation élevés occupent le haut.
Confondre la frontière verticale de précipitation, fixée par le produit de solubilité et la concentration de tracé, avec une frontière acido-basique fixée par un pKa.
Source : Programme officiel de physique-chimie de la classe de PC (CPGE scientifiques, seconde année)
Optimisation d'un procédé chimique : variance et déplacement d'équilibre
Difficulté 5 sur 5
Choisir les conditions d'un procédé industriel à partir de la thermodynamique. Degrés de liberté d'un système à l'équilibre : nombre de paramètres intensifs indépendants (variance), influence d'une contrainte imposée par l'expérimentateur. Effet d'une variation isobare de température sur la constante d'équilibre (le sens dicté par le caractère exo- ou endothermique), effet d'une variation isotherme de pression totale sur l'avancement d'un équilibre en phase gazeuse (le sens dicté par la variation du nombre de moles de gaz), effet de l'ajout d'un constituant actif ou d'un constituant inerte à température et pression fixées. Rupture d'équilibre : disparition d'une phase condensée, et pourquoi le raisonnement de déplacement cesse alors de s'appliquer. Confrontation du rendement thermodynamique au coût de la contrainte et à la vitesse de la transformation : l'optimum industriel n'est jamais l'optimum thermodynamique seul.
Chapitre : Thermodynamique chimique
Sens d'évolution et déplacement d'un équilibre
Prérequis : État d'équilibre et constante d'équilibre, Déplacement d'équilibre, Aspects énergétiques des transformations chimiques, Volume molaire d'un gaz, Modèle du gaz parfait, Premier principe de la thermodynamique, Fonction logarithme népérien, Grandeurs standard de réaction et enthalpie libre
Erreurs typiques (6)
Croire qu'une augmentation de pression déplace TOUJOURS l'équilibre dans le sens direct : le sens est fixé par la variation du nombre de moles de GAZ, et un équilibre sans variation de ce nombre est insensible à la pression.
Compter les constituants condensés purs dans le décompte des moles de gaz, ou les faire figurer dans le quotient de réaction alors que leur activité vaut 1.
Traiter l'ajout d'un gaz inerte comme sans effet : à température et PRESSION fixées, il augmente le volume, dilue les gaz actifs et déplace l'équilibre ; à température et VOLUME fixés, il est effectivement sans effet. Les deux situations sont contraires, et l'énoncé décide laquelle s'applique.
Poursuivre un raisonnement de déplacement après la disparition d'une phase condensée : il n'y a alors plus d'équilibre à déplacer, mais un système monophasé à composition figée.
Confondre « déplacement dans le sens direct » et « augmentation de la constante d'équilibre » : seule la température modifie la constante ; la pression et les quantités ne déplacent que l'avancement.
Conclure qu'abaisser la température améliore toujours un procédé exothermique : le rendement gagne, la vitesse s'effondre, et l'optimum industriel est un compromis entre les deux.
Source : Programme officiel de physique-chimie de la classe de PC (CPGE scientifiques, seconde année)
Substitution nucléophile et élimination : mécanismes, cinétique et sélectivité
Difficulté 5 sur 5
Expliquer, et non plus seulement constater, la transformation d'un dérivé halogéné ou d'un alcool activé. Sites donneurs et accepteurs repérés sur la formule (charges, doublets non liants, polarisation d'une liaison, formes mésomères) ; flèche courbe comme mouvement d'un DOUBLET, jamais d'un atome. Substitution nucléophile en une étape avec état de transition unique et inversion de configuration, ou en deux étapes par un intermédiaire cationique plan conduisant à un mélange racémique. Élimination conduisant à un alcène, en une ou deux étapes, et régiosélectivité du produit majoritaire. Ce qui oriente la compétition entre substitution et élimination : classe du substrat, force et encombrement du nucléophile ou de la base, nature du solvant, température. Confrontation systématique du mécanisme proposé à ce qui est MESURÉ : ordre expérimental de la loi de vitesse, stéréochimie du produit, effet du solvant.
Chapitre : Chimie organique
Réactivité et mécanismes
Prérequis : Types de réactions en chimie organique, Groupes caractéristiques et nomenclature, Stéréochimie : chiralité, configuration absolue et stéréoisomérie, Loi de vitesse d'ordre 1, Couples acide-base de Brønsted, Mécanismes réactionnels et approximations de la cinétique, Solvants, solvatation et miscibilité
Erreurs typiques (7)
Faire partir la flèche courbe de l'atome au lieu du doublet : la flèche décrit le déplacement d'un DOUBLET d'électrons, de son site donneur vers son site accepteur, et l'inverse est un dessin sans signification.
Déduire le mécanisme du seul ordre de la loi de vitesse : un ordre global de 2 est compatible avec plusieurs schémas, et c'est le faisceau ordre + stéréochimie + effet du solvant qui tranche.
Attendre une inversion de configuration d'un mécanisme passant par un intermédiaire cationique plan : cet intermédiaire est attaqué des deux côtés, et le produit est racémique.
Oublier que le substrat le plus encombré favorise le mécanisme en deux étapes, alors qu'il empêche l'attaque en une étape par l'arrière.
Traiter le nucléophile et la base comme deux propriétés indépendantes : la même espèce joue les deux rôles, et c'est le site qu'elle attaque — le carbone ou l'hydrogène voisin — qui décide entre substitution et élimination.
Écrire un intermédiaire cationique sur un carbone primaire non stabilisé : sa formation coûte trop cher, et le mécanisme correspondant n'a pas lieu.
Représenter un état de transition comme une espèce isolable : il n'est jamais un intermédiaire, il n'a pas de durée de vie, et il ne figure pas dans un bilan.
Source : Programme officiel de physique-chimie de la classe de PC (CPGE scientifiques, seconde année)
Licence 1 — 19 compétences · 0 avec exercice
Solvants, solvatation et miscibilité
Difficulté 3 sur 5
Grandeurs qui caractérisent un solvant : moment dipolaire, permittivité relative, aptitude à donner une liaison hydrogène ; classement des solvants en apolaires, polaires aprotiques et polaires protiques ; mécanisme de la dissolution d'un solide ionique (dissociation puis solvatation des ions, rôle de la permittivité) et d'un soluté moléculaire ; miscibilité de deux liquides et prévision qualitative de la solubilité d'un soluté dans un solvant donné ; conséquences pratiques : extraction liquide-liquide, recristallisation, choix d'un solvant de réaction.
Chapitre : Chimie générale
Solvants et solutions
Prérequis : Cohésion de la matière et interactions intermoléculaires, Schéma de Lewis, mésomérie et géométrie VSEPR, Dissolution d'un solide ionique, Dissolution et solubilité
Erreurs typiques (5)
Confondre « polaire » et « protique » : l'acétone et le diméthylsulfoxyde sont très polaires et pourtant aprotiques, faute d'hydrogène porté par un atome électronégatif.
Croire qu'un solvant dissout un solide ionique en cassant des liaisons covalentes : la dissolution sépare des ions déjà présents dans le cristal.
Ne retenir que la permittivité et oublier la solvatation : c'est l'énergie libérée par l'entourage des ions qui compense l'énergie réticulaire, la permittivité ne fait qu'affaiblir leur attraction résiduelle.
Prendre « semblable dissout semblable » pour une loi quantitative alors que c'est une règle qualitative : elle oriente le choix d'un solvant, elle ne prédit aucune valeur de solubilité.
Oublier que la solvatation d'un ion coûte de l'entropie : une dissolution peut être exothermique et pourtant peu avancée, ou athermique et pourtant complète.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Additions électrophiles sur les alcènes
Difficulté 4 sur 5
Transformer une double liaison carbone-carbone, et justifier le produit obtenu plutôt que le constater. La double liaison comme site DONNEUR d'électrons ; addition d'un halogénure d'hydrogène, hydratation en milieu acide, addition de dihalogène. Mécanisme en deux étapes passant par un intermédiaire cationique, ou par un ion ponté dans le cas d'un dihalogène ; stabilité relative des cations selon la classe du carbone qui porte la charge, et régiosélectivité qui en découle — l'atome d'hydrogène se fixe sur le carbone le moins substitué, règle énoncée par Markovnikov et EXPLIQUÉE par la stabilité de l'intermédiaire. Stéréochimie de l'addition d'un dihalogène, qui se fait de part et d'autre du plan de la double liaison. Confrontation systématique du mécanisme proposé aux produits réellement identifiés, notamment par spectroscopie.
Chapitre : Chimie générale et organique
Réactivité des grandes fonctions
Prérequis : Groupes caractéristiques et nomenclature, Hydrocarbures et combustibles, Types de réactions en chimie organique, Effets électroniques, sites réactifs et acidité en chimie organique
Erreurs typiques (6)
Réciter la règle de Markovnikov sans l'intermédiaire cationique : l'énoncé mémorisé se retourne dès que le substrat porte un substituant attracteur, alors que le raisonnement sur la stabilité du cation, lui, tient toujours.
Classer les cations par le nombre d'atomes d'hydrogène portés au lieu du nombre de groupes alkyle : c'est la substitution du carbone chargé qui stabilise, pas son hydrogénation.
Faire attaquer la double liaison par le nucléophile : la double liaison est le site DONNEUR, elle attaque l'électrophile, et l'inverse renverse tout le mécanisme.
Écrire l'addition d'un dihalogène en une seule étape avec les deux atomes du même côté : l'intermédiaire ponté impose une addition de part et d'autre du plan.
Oublier que l'hydratation en milieu acide est un équilibre : l'acide est un catalyseur, il se retrouve intact à la fin, et le sens de la transformation dépend des conditions.
Compter la double liaison pour deux liaisons équivalentes : seule la liaison pi, plus faible et plus accessible, est rompue lors de l'addition.
Source : J. Clayden, N. Greeves, S. Warren, Chimie organique, De Boeck
Bilan thermique d'une transformation chimique
Difficulté 4 sur 5
Application du premier principe à un système siège d'une transformation chimique : transfert thermique à pression constante égal à la variation d'enthalpie, transfert thermique à volume constant égal à la variation d'énergie interne ; avancement de la réaction et transfert thermique effectivement échangé ; calorimétrie (capacité thermique d'un calorimètre, méthode des mélanges, détermination expérimentale d'une enthalpie de réaction) ; transformation adiabatique et température de flamme, obtenue en faisant porter la chaleur de réaction au système lui-même ; influence de la température sur une enthalpie standard de réaction (loi de Kirchhoff).
Chapitre : Chimie générale
Thermochimie
Prérequis : Aspects énergétiques des transformations chimiques, Tableau d'avancement et réactif limitant, Premier principe de la thermodynamique, Énergie interne, transferts thermiques, Grandeurs standard de réaction et enthalpie libre
Erreurs typiques (6)
Confondre l'enthalpie standard de réaction, rapportée à une mole d'avancement, et le transfert thermique réellement échangé, qui vaut ce nombre multiplié par l'avancement atteint.
Appliquer la relation « transfert thermique égal à la variation d'enthalpie » à une transformation à volume constant : c'est alors la variation d'énergie interne qui le mesure.
Oublier la capacité thermique du calorimètre lui-même : sa valeur en eau absorbe une part de la chaleur, et la négliger fausse l'enthalpie mesurée.
Tenir pour contradictoire qu'une réaction exothermique élève la température du milieu alors que son enthalpie de réaction est négative : le système cède, le milieu reçoit.
Calculer une température de flamme en faisant porter la chaleur au milieu extérieur alors que la transformation est adiabatique : ce sont les produits eux-mêmes qui s'échauffent.
Traiter l'enthalpie standard de réaction comme indépendante de la température alors que les capacités thermiques des réactifs et des produits diffèrent.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Complexes en solution : constantes de formation et prédominance
Difficulté 4 sur 5
Complexe, ion central et ligands, indice de coordination ; constantes de formation et de dissociation successives, constantes globales et leurs logarithmes ; diagramme de prédominance d'un couple donneur-accepteur de ligand, tracé en fonction du logarithme de la concentration en ligand libre ; recherche de la réaction prépondérante et calcul de la composition d'une solution contenant un complexe ; compétition entre complexation, précipitation et acido-basicité, et dissolution d'un précipité par ajout d'un ligand ; applications au dosage complexométrique et au masquage d'un ion gênant.
Chapitre : Chimie générale
Équilibres de complexation
Prérequis : État d'équilibre et constante d'équilibre, Diagrammes de prédominance et solutions tampons, Produit de solubilité et condition de précipitation, Ions, Fonction logarithme népérien
Erreurs typiques (6)
Confondre la constante de formation et la constante de dissociation d'un complexe : elles sont inverses l'une de l'autre, et un grand pKd signale un complexe STABLE.
Prendre la constante globale pour la somme des constantes successives : les constantes se MULTIPLIENT, donc ce sont leurs logarithmes qui s'additionnent.
Porter la concentration TOTALE en ligand sur le diagramme de prédominance au lieu de la concentration en ligand LIBRE, seule grandeur qui fixe la frontière.
Oublier l'indice de coordination en exposant dans la constante : pour un complexe à quatre ligands, la concentration en ligand libre intervient à la puissance quatre.
Traiter la complexation et la précipitation comme deux problèmes séparés alors qu'elles se disputent le même ion central, et manquer ainsi la dissolution d'un précipité par excès de ligand.
Négliger que beaucoup de ligands sont des bases faibles : à pH acide le ligand est protoné, la complexation est défavorisée, et un calcul mené sans le pH donne une composition fausse.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Diagrammes de prédominance et solutions tampons
Difficulté 4 sur 5
Constante d'acidité et pKa ; diagramme de prédominance d'un couple et d'un polyacide ; recherche de la réaction prépondérante ; calcul du pH d'une solution d'acide faible, de base faible et d'ampholyte, avec vérification des approximations faites ; relation d'Henderson-Hasselbalch et solution tampon (préparation, pouvoir tampon, effet d'une dilution) ; exploitation d'un titrage suivi par pH-métrie (équivalence, demi-équivalence, choix d'un indicateur coloré).
Prérequis : Couples acide-base de Brønsted, pH, acides forts et faibles, constante d'acidité, Titrage, État d'équilibre et constante d'équilibre, Fonction logarithme népérien
Erreurs typiques (6)
Traiter un acide faible comme un acide fort : la relation qui donne le pH à partir du seul logarithme de la concentration ne vaut que si l'acide est totalement dissocié.
Confondre le pKa d'un couple et le pH de la solution : ils ne coïncident qu'à la demi-équivalence ou dans un mélange équimolaire de l'acide et de sa base conjuguée.
Oublier de vérifier les approximations faites (acide faiblement dissocié, autoprotolyse de l'eau négligeable) après avoir calculé le pH.
Croire qu'une dilution modifie le pH d'une solution tampon : le rapport des concentrations du couple, donc le pH, reste inchangé tant que les approximations tiennent.
Placer la forme acide du côté des pH élevés sur le diagramme de prédominance.
Confondre le point d'équivalence, qui relève de la stœchiométrie, et le maximum de pouvoir tampon, qui se situe à la demi-équivalence.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Effets électroniques, sites réactifs et acidité en chimie organique
Difficulté 4 sur 5
Lire une formule organique comme une carte de densité électronique, avant d'écrire la moindre réaction. Effet inductif attracteur ou donneur transmis par les liaisons simples et atténué avec la distance ; effet mésomère attracteur ou donneur porté par la délocalisation d'un doublet ou d'une insaturation, et écriture des formes limites correctes (les atomes ne bougent pas, seuls les doublets se déplacent). Hiérarchie des deux effets lorsqu'ils s'opposent. Repérage des sites DONNEURS (doublet non liant, liaison multiple, charge négative) et des sites ACCEPTEURS (atome pauvre en électrons, charge positive, extrémité positive d'une liaison polarisée), et lecture de la flèche courbe comme le déplacement d'un DOUBLET du site donneur vers le site accepteur. Application au classement des acidités : comparaison des pKa d'un alcool, d'un phénol et d'un acide carboxylique par la stabilité de la base conjuguée, effet d'un substituant attracteur sur l'acidité d'un acide carboxylique substitué, et comparaison des basicités d'une amine aliphatique et d'une amine aromatique.
Chapitre : Chimie organique
Structure et réactivité des molécules organiques
Prérequis : Schémas de Lewis des molécules, Géométrie et polarité des molécules, Groupes caractéristiques et nomenclature, Couples acide-base de Brønsted, pH, acides forts et faibles, constante d'acidité
Erreurs typiques (7)
Déplacer un ATOME en écrivant une forme limite : passer d'une forme mésomère à l'autre ne déplace que des doublets, la position des atomes est la même dans toutes.
Faire partir la flèche courbe de l'atome plutôt que du doublet : la flèche décrit le mouvement d'un DOUBLET d'électrons, et l'inverse est un dessin sans signification.
Traiter l'effet inductif comme illimité : il s'atténue très vite avec le nombre de liaisons, et un substituant éloigné de trois carbones ne change presque plus l'acidité.
Comparer deux acidités sur la stabilité de l'ACIDE au lieu de celle de sa base conjuguée : c'est la stabilisation de l'anion formé qui rend l'acide plus fort.
Croire qu'un pKa plus grand signifie un acide plus fort : la relation est inverse, et l'inversion est la première cause d'erreur des classements d'acidité.
Oublier que l'atome d'oxygène est à la fois porteur de doublets non liants (site donneur) et lié à un carbone appauvri (site accepteur voisin) : un même groupe porte les deux rôles.
Annoncer un effet mésomère là où aucune délocalisation n'est possible : sans doublet, sans insaturation ou sans charge conjuguée au site, seul l'effet inductif joue.
Source : J. Clayden, N. Greeves, S. Warren, Chimie organique, De Boeck
Lois de vitesse et détermination d'un ordre
Difficulté 4 sur 5
Vitesse volumique de réaction rapportée aux nombres stœchiométriques ; loi de vitesse, ordres partiels et ordre global, constante de vitesse et son unité ; intégration des lois d'ordre 0, 1 et 2 et temps de demi-réaction associés ; méthodes expérimentales de détermination d'un ordre (méthode intégrale, méthode différentielle, temps de demi-réaction, dégénérescence de l'ordre) ; loi d'Arrhenius et énergie d'activation.
Prérequis : Vitesse de réaction et facteurs cinétiques, Loi de vitesse d'ordre 1, Primitives, Fonction logarithme népérien
Erreurs typiques (6)
Lire les ordres partiels sur les nombres stœchiométriques de l'équation : l'ordre est une donnée expérimentale, il ne se déduit pas du bilan.
Oublier le nombre stœchiométrique au dénominateur de la vitesse : pour une réaction qui consomme deux moles de réactif, la vitesse vaut la moitié de la dérivée de sa concentration changée de signe.
Croire que le temps de demi-réaction est indépendant de la concentration initiale quel que soit l'ordre : ce n'est vrai qu'à l'ordre 1.
Conclure à un ordre 1 parce que le tracé du logarithme de la concentration « ressemble » à une droite, sans comparer avec les tracés de la concentration et de son inverse.
Donner à la constante de vitesse une unité unique : elle dépend de l'ordre global.
Utiliser la loi d'Arrhenius avec une température exprimée en degrés Celsius.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Orbitales atomiques et nombres quantiques
Difficulté 4 sur 5
Quantification de l'énergie d'un électron dans un atome ; les quatre nombres quantiques (n, l, ml, ms) et leurs valeurs permises ; orbitales s et p, dégénérescence d'une sous-couche ; principe d'exclusion de Pauli, règle de Klechkowski, règle de Hund ; configuration électronique d'un atome et d'un ion monoatomique, électrons de cœur et de valence ; lecture des périodes et des blocs de la classification, évolution du rayon atomique, de l'énergie de première ionisation et de l'électronégativité.
Chapitre : Chimie générale
Structure électronique de l'atome
Prérequis : Structure de l'atome, Configuration électronique, Organisation du tableau périodique
Erreurs typiques (4)
Confondre le nombre quantique secondaire et le nombre de sous-couches : pour n = 3, l vaut 0, 1 ou 2 — trois sous-couches, et non trois valeurs de ml.
Remplir 3d avant 4s en écrivant la configuration (la règle de Klechkowski ordonne le remplissage par n + l croissant), puis oublier que l'ionisation retire d'abord les électrons 4s.
Apparier deux électrons dans une orbitale p avant d'avoir occupé les trois orbitales dégénérées (règle de Hund oubliée).
Croire que le rayon atomique augmente le long d'une période parce que le nombre d'électrons augmente : c'est la charge nucléaire effective qui l'emporte, et le rayon diminue.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de MPSI
Orbitales moléculaires des molécules diatomiques de la deuxième période
Difficulté 4 sur 5
Décrire une liaison là où le modèle de Lewis échoue. Recouvrement de deux orbitales atomiques de valence et construction d'une orbitale moléculaire liante et d'une orbitale antiliante ; recouvrement axial (orbitales de type sigma) et recouvrement latéral (orbitales de type pi, doublement dégénérées) ; diagramme d'énergie des diatomiques de la deuxième période et remplissage par les électrons de VALENCE seuls, selon le principe d'exclusion et la règle de Hund. Ordre de liaison défini comme la demi-différence entre le nombre d'électrons occupant des orbitales liantes et celui des électrons occupant des orbitales antiliantes ; lecture de la stabilité, de la longueur et de l'énergie de liaison sur cet ordre. Prévision du caractère magnétique : une espèce est paramagnétique si son diagramme laisse au moins un électron célibataire, diamagnétique sinon — c'est le paramagnétisme du dioxygène, que Lewis ne prévoit pas. Raisonnement par espèces ISOÉLECTRONIQUES : deux espèces qui comptent le même nombre d'électrons de valence ont le même ordre de liaison et le même comportement magnétique, ce qui permet de traiter un ion à partir de la molécule neutre correspondante.
Prérequis : Configuration électronique, Organisation du tableau périodique, Schémas de Lewis des molécules
Erreurs typiques (8)
Compter TOUS les électrons de l'espèce au lieu des seuls électrons de valence : les électrons de cœur ne participent pas au diagramme, et les inclure décale l'ordre de liaison de deux unités.
Oublier la charge de l'ion dans le décompte : un cation a un électron de valence de MOINS que la molécule neutre, un anion en a un de plus, et c'est précisément ce qui change son ordre de liaison.
Oublier le facteur un demi dans l'ordre de liaison : la différence entre électrons liants et antiliants vaut deux fois l'ordre de liaison, jamais l'ordre lui-même.
Ne compter que les électrons liants et ignorer les électrons antiliants : le diagramme du difluor donne alors un ordre de liaison de quatre, alors que la molécule ne porte qu'une liaison simple.
Croire qu'un ordre de liaison ne peut être qu'un entier : un nombre impair d'électrons de valence donne un ordre demi-entier, comme dans le monoxyde d'azote.
Remplir les deux orbitales pi antiliantes dégénérées en appariant les électrons dans la première : la règle de Hund impose de les occuper une à une, et c'est ce qui rend le dioxygène paramagnétique.
Conclure du seul nombre pair d'électrons qu'une espèce est diamagnétique : le dioxygène compte douze électrons de valence et porte pourtant deux électrons célibataires.
Placer un électron dans une orbitale antiliante de type sigma avant d'avoir rempli les orbitales antiliantes de type pi, qui sont plus basses en énergie.
Source : P. Atkins, J. de Paula, Chimie physique, De Boeck
Produit de solubilité et condition de précipitation
Difficulté 4 sur 5
Équilibre de dissolution d'un solide ionique peu soluble, produit de solubilité et pKs ; solubilité en eau pure pour une stœchiométrie quelconque, et pourquoi deux sels de stœchiométries différentes ne se comparent pas par leurs seuls produits de solubilité ; effet d'ion commun ; condition d'apparition d'un précipité par comparaison du quotient de réaction au produit de solubilité, et concentration seuil de précipitation ; domaine d'existence du solide et lecture d'une courbe de solubilité ; influence du pH et d'une complexation sur la solubilité d'un hydroxyde ou d'un sel d'acide faible ; précipitations sélectives et dosages par précipitation.
Chapitre : Chimie générale
Équilibres de précipitation
Prérequis : Dissolution et solubilité, Dissolution d'un solide ionique, Concentration en quantité de matière et dilution, État d'équilibre et constante d'équilibre, Fonction logarithme népérien
Erreurs typiques (7)
Comparer directement les produits de solubilité de deux sels de stœchiométries différentes : un sel de formule MA2 peut être plus soluble qu'un sel de formule MA dont le produit de solubilité est cent fois plus grand.
Confondre la solubilité et le produit de solubilité : la première est une concentration en moles par litre, le second est un nombre sans unité.
Oublier le nombre stœchiométrique en exposant dans le produit de solubilité, ou l'oublier en facteur devant la concentration de l'ion libéré en double.
Faire figurer le solide dans le quotient de réaction : son activité vaut 1, et sa quantité n'a aucun effet sur l'équilibre tant qu'il en reste.
Croire qu'un ion commun augmente la solubilité parce qu'il « aide à dissoudre » : il déplace l'équilibre dans le sens de la précipitation, donc la diminue.
Conclure à la précipitation dès que les deux ions sont présents, sans comparer le quotient de réaction au produit de solubilité.
Oublier la dilution au moment du mélange de deux solutions : les concentrations à comparer au produit de solubilité sont celles d'après mélange, pas celles des solutions initiales.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Réseaux cubiques et compacité
Difficulté 4 sur 5
Description d'un solide cristallin : réseau, motif, maille conventionnelle ; les trois réseaux cubiques (simple, centré, à faces centrées) ; population d'une maille, coordinence, condition de tangence entre plus proches voisins, relation entre le rayon métallique et le paramètre de maille ; compacité ; masse volumique d'un cristal métallique ; sites interstitiels octaédriques et tétraédriques d'un réseau cubique à faces centrées, leur nombre et la taille maximale de l'atome inséré.
Chapitre : Chimie générale
État solide cristallin
Prérequis : États de la matière et changements d'état, Masse, volume et masse volumique, Masse molaire et quantité de matière, Cohésion de la matière et interactions intermoléculaires, Théorème de Pythagore
Erreurs typiques (6)
Compter huit atomes dans une maille cubique simple : les huit sphères des sommets sont partagées entre huit mailles voisines et n'apportent qu'un atome en propre.
Appliquer la tangence le long de l'arête à toutes les mailles cubiques : elle ne vaut que pour le cubique simple. Le contact se fait sur la diagonale du cube dans un cubique centré, sur la diagonale d'une face dans un cubique à faces centrées.
Confondre la diagonale d'une face et la diagonale du cube : c'est l'erreur qui fait passer le rayon métallique du quart de l'une au quart de l'autre.
Oublier de diviser par deux : la direction de contact mesure quatre rayons dans un cubique centré ou à faces centrées, pas deux.
Écrire la compacité comme un rapport de rayons, ou oublier le nombre d'atomes de la maille au numérateur du rapport de volumes.
Croire que la maille cubique à faces centrées possède autant de sites octaédriques que de sites tétraédriques : elle en compte quatre et huit respectivement.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Schéma de Lewis, mésomérie et géométrie VSEPR
Difficulté 4 sur 5
Construction raisonnée du schéma de Lewis d'une molécule ou d'un ion polyatomique : décompte des électrons de valence, doublets liants et non liants, charges formelles et choix de la représentation la plus probable ; hypervalence des éléments de la troisième période ; formes mésomères d'un système délocalisé et notion d'hybride de résonance ; géométrie autour d'un atome central par la méthode VSEPR (répulsion des doublets, figures de répulsion, effet des doublets non liants sur les angles) ; moment dipolaire d'une molécule déduit de l'électronégativité et de la géométrie, molécules polaires et apolaires.
Chapitre : Chimie générale
Liaison chimique et géométrie des molécules
Prérequis : Schémas de Lewis des molécules, Géométrie et polarité des molécules, Ions, Orbitales atomiques et nombres quantiques
Erreurs typiques (6)
Compter tous les électrons de l'atome au lieu de ses seuls électrons de valence, et fabriquer ainsi des doublets qui n'existent pas.
Attribuer une charge formelle d'après l'électronégativité : la charge formelle se calcule en comptant les électrons attribués à l'atome dans le schéma, elle ne mesure pas la polarité de la liaison.
Voir dans les formes mésomères des molécules qui existeraient tour à tour : ce ne sont que des écritures partielles d'une seule structure, l'hybride de résonance, qui ne bascule jamais de l'une à l'autre.
Déplacer un atome au lieu d'un doublet en passant d'une forme mésomère à l'autre : seuls les électrons bougent, jamais le squelette.
Oublier les doublets non liants de l'atome central dans le décompte VSEPR, et prédire une molécule d'eau linéaire ou une molécule d'ammoniac plane.
Conclure qu'une molécule est polaire parce qu'elle contient des liaisons polarisées : dans le dioxyde de carbone ou le tétrachlorométhane, la géométrie annule la somme vectorielle des moments de liaison.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Spectroscopie RMN du proton
Difficulté 4 sur 5
Déplacement chimique, protons équivalents, intégration, multiplicité (règle des n + 1 voisins), attribution d'un spectre simple.
Prérequis : Groupes caractéristiques et nomenclature, Spectroscopie infrarouge
Erreurs typiques (3)
Compter les protons d'un groupe comme voisins d'eux-mêmes dans la règle n + 1.
Confondre nombre de signaux (groupes de protons équivalents) et nombre de protons.
Oublier que le proton d'un O–H donne souvent un singulet.
Source : J. Clayden, N. Greeves, S. Warren, Chimie organique, De Boeck
Acides carboxyliques et dérivés : substitution nucléophile acyle
Difficulté 5 sur 5
Passer d'un dérivé d'acide carboxylique à un autre, et savoir dans quel sens la transformation est possible. Famille des dérivés d'acide (chlorure d'acyle, anhydride, ester, amide, ion carboxylate) et échelle de réactivité justifiée par l'effet du groupe partant et par sa délocalisation vers le carbone du groupe carbonyle. Mécanisme en deux temps : addition du nucléophile sur le carbone, puis élimination du groupe partant — d'où le nom de substitution nucléophile acyle, à ne pas confondre avec l'addition sur un aldéhyde ou une cétone, où aucun groupe ne peut partir. Estérification d'un acide carboxylique par un alcool et hydrolyse de l'ester : un ÉQUILIBRE, limité, catalysé par les ions hydrogène, dont le rendement se déplace en éliminant l'eau ou en forçant l'un des réactifs. Hydrolyse basique d'un ester (saponification) : réaction TOTALE, parce que le carboxylate formé n'est plus attaquable. Passage par le chlorure d'acyle ou l'anhydride pour rendre l'acylation totale. Acidité de l'acide carboxylique et stabilisation de l'ion carboxylate.
Chapitre : Chimie générale et organique
Réactivité des grandes fonctions
Prérequis : Addition nucléophile sur le groupe carbonyle, Effets électroniques, sites réactifs et acidité en chimie organique, Groupes caractéristiques et nomenclature, État d'équilibre et constante d'équilibre
Erreurs typiques (7)
Traiter l'estérification comme une réaction totale : elle est limitée par un équilibre, et son rendement plafonne bien avant la consommation complète des réactifs.
Croire que le catalyseur acide augmente le rendement de l'estérification : il accélère l'atteinte de l'équilibre, il ne le déplace pas.
Écrire une substitution nucléophile acyle en une seule étape : le mécanisme passe d'abord par une ADDITION sur le carbone, l'élimination du groupe partant vient ensuite.
Appliquer le même schéma à une cétone : une cétone ne porte aucun groupe partant, l'addition s'y arrête et aucune substitution n'a lieu.
Annoncer un équilibre pour la saponification : l'ion carboxylate formé n'est plus attaquable par un nucléophile, ce qui rend la transformation totale.
Classer l'amide plus réactif que le chlorure d'acyle : le doublet de l'atome d'azote se délocalise vers le carbone du groupe carbonyle et rend l'amide le moins réactif des dérivés.
Confondre le groupe partant d'un ester et celui d'un chlorure d'acyle en oubliant que la qualité du groupe partant gouverne toute l'échelle de réactivité.
Source : J. Clayden, N. Greeves, S. Warren, Chimie organique, De Boeck
Addition nucléophile sur le groupe carbonyle
Difficulté 5 sur 5
Comprendre la réactivité commune des aldéhydes et des cétones à partir de la polarisation de la liaison carbone-oxygène. Le carbone du groupe carbonyle comme site ACCEPTEUR, l'oxygène comme site donneur ; attaque d'un nucléophile sur le carbone, passage d'une géométrie trigonale à une géométrie tétraédrique, protonation de l'alcoolate formé. Grandes additions du niveau : addition d'un organomagnésien mixte suivie d'une hydrolyse acide (formation d'un alcool dont la classe dépend du dérivé carbonylé de départ), réduction par un hydrure, addition d'eau et d'alcool conduisant à un hydrate, un hémiacétal puis un acétal en milieu acide, addition d'une amine conduisant à une imine par addition puis élimination d'eau. Réactivité comparée d'un aldéhyde et d'une cétone, expliquée par l'encombrement et par l'effet donneur des groupes alkyle. Incompatibilité de l'organomagnésien avec tout hydrogène acide du milieu. Identification du produit par spectroscopie infrarouge (disparition de la bande du groupe carbonyle) et par résonance magnétique nucléaire.
Chapitre : Chimie organique
Réactivité des grandes fonctions
Prérequis : Groupes caractéristiques et nomenclature, Géométrie et polarité des molécules, Effets électroniques, sites réactifs et acidité en chimie organique
Erreurs typiques (7)
Faire attaquer le nucléophile sur l'OXYGÈNE : l'oxygène porte la densité électronique, c'est le carbone qui est appauvri et qui est attaqué.
Oublier l'étape d'hydrolyse acide après l'addition d'un organomagnésien : l'espèce obtenue est un alcoolate, l'alcool n'apparaît qu'après protonation.
Mettre un organomagnésien en présence d'un alcool, d'une amine ou d'eau : le réactif est détruit par tout hydrogène acide avant d'avoir pu attaquer le carbonyle.
Annoncer un alcool tertiaire à partir d'un aldéhyde : un aldéhyde conduit à un alcool secondaire, une cétone à un alcool tertiaire, et le méthanal à un alcool primaire.
Confondre hémiacétal et acétal : le premier garde un groupe hydroxyle sur le carbone, le second en a perdu la trace au profit de deux groupes alcoxy.
Conclure qu'une cétone est plus réactive qu'un aldéhyde parce qu'elle porte plus d'atomes de carbone : les groupes alkyle encombrent le site et lui rendent des électrons, donc la cétone est MOINS réactive.
Écrire la formation d'une imine sans l'élimination d'eau : l'addition de l'amine ne donne qu'un intermédiaire, la double liaison carbone-azote apparaît après départ d'une molécule d'eau.
Source : J. Clayden, N. Greeves, S. Warren, Chimie organique, De Boeck
Grandeurs standard de réaction et enthalpie libre
Difficulté 5 sur 5
État standard et grandeurs standard de réaction ; enthalpie standard de réaction obtenue par la loi de Hess à partir des enthalpies standard de formation ; entropie standard de réaction et signe prévisible d'après le désordre ; enthalpie libre standard reliant enthalpie, entropie et température ; relation entre enthalpie libre standard et constante d'équilibre ; enthalpie libre de réaction, quotient de réaction et critère d'évolution spontanée ; influence de la température sur la constante d'équilibre (relation de van 't Hoff).
Chapitre : Chimie générale
Thermodynamique chimique
Prérequis : Aspects énergétiques des transformations chimiques, État d'équilibre et constante d'équilibre, Premier principe de la thermodynamique, Fonction logarithme népérien
Erreurs typiques (5)
Mélanger les unités : les enthalpies et enthalpies libres standard se tabulent en kilojoules par mole, les entropies en joules par kelvin et par mole. Combiner les trois sans convertir donne un résultat mille fois trop grand.
Oublier que l'enthalpie standard de formation d'un corps simple dans son état standard de référence est nulle, et l'ajouter au bilan de Hess.
Confondre l'enthalpie libre STANDARD de réaction (fixée par la température seule) et l'enthalpie libre de réaction du système : c'est la seconde, pas la première, qui s'annule à l'équilibre.
Conclure d'une enthalpie libre standard positive que la réaction est impossible : elle est seulement peu avancée à l'équilibre, et un quotient de réaction initial très faible la fait progresser dans le sens direct.
Prendre le logarithme d'un quotient de réaction non adimensionné (les activités se rapportent à la pression standard ou à la concentration standard).
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Mécanismes réactionnels et approximations de la cinétique
Difficulté 5 sur 5
Acte élémentaire, molécularité et loi de van 't Hoff (pour un acte élémentaire, et pour lui seul, les ordres partiels sont les nombres stœchiométriques) ; intermédiaire de réaction et profil énergétique d'un mécanisme ; approximation de l'état quasi stationnaire appliquée à un intermédiaire très réactif ; approximation de l'étape cinétiquement déterminante ; établissement de la loi de vitesse d'un mécanisme par étapes et confrontation à la loi expérimentale ; mécanismes en séquence ouverte et en séquence fermée (initiation, propagation, terminaison) ; effet d'un catalyseur sur le chemin réactionnel et sur l'énergie d'activation apparente.
Chapitre : Chimie générale
Cinétique chimique
Prérequis : Lois de vitesse et détermination d'un ordre, Loi de vitesse d'ordre 1, Vitesse de réaction et facteurs cinétiques, Équations différentielles y' = ay + b
Erreurs typiques (6)
Appliquer la loi de van 't Hoff au bilan global : les ordres ne se lisent sur les nombres stœchiométriques que pour un acte élémentaire, jamais pour une équation de bilan.
Poser l'état quasi stationnaire sur un réactif ou sur un produit : l'approximation ne concerne qu'un intermédiaire formé lentement et consommé très vite, dont la concentration reste faible.
Écrire que la dérivée de la concentration de l'intermédiaire est nulle et en conclure que cette concentration est nulle : elle est faible et quasi constante, ce qui n'est pas la même chose.
Choisir comme étape cinétiquement déterminante celle dont la constante de vitesse est la plus grande, alors que c'est la plus LENTE qui impose le rythme.
Croire qu'un catalyseur abaisse l'enthalpie de réaction : il ouvre un autre chemin, donc modifie l'énergie d'activation, mais laisse la constante d'équilibre inchangée.
Omettre la confrontation finale : un mécanisme n'est validé que si la loi de vitesse qu'il prédit redonne la loi expérimentale, jamais par sa seule vraisemblance.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Potentiel d'électrode et relation de Nernst
Difficulté 5 sur 5
Couple oxydant/réducteur et potentiel standard rapporté à l'électrode standard à hydrogène ; relation de Nernst pour un couple en solution ; prévision du sens d'évolution d'une réaction d'oxydoréduction et calcul de sa constante d'équilibre à partir des potentiels standard ; force électromotrice d'une pile et lien avec l'enthalpie libre de réaction ; influence du pH et d'une précipitation sur un potentiel ; lecture d'un diagramme potentiel-pH (domaines de prédominance et d'existence, frontières).
Chapitre : Chimie générale
Électrochimie
Prérequis : Oxydants, réducteurs et réactions d'oxydoréduction, Pile électrochimique, Acides, bases et pH, État d'équilibre et constante d'équilibre, Fonction logarithme népérien
Erreurs typiques (6)
Écrire la relation de Nernst avec le rapport réducteur sur oxydant : c'est l'activité de l'oxydant qui figure au numérateur.
Oublier le nombre d'électrons échangés au dénominateur du terme logarithmique, ou l'exposant porté par chaque activité.
Multiplier le potentiel standard par un coefficient en multipliant la demi-équation : le potentiel standard est intensif, il ne se multiplie pas — c'est l'enthalpie libre standard qui le fait.
Faire figurer un solide ou le solvant dans le terme logarithmique de Nernst : leur activité vaut 1.
Négliger le pH alors que les ions hydrogène interviennent dans la demi-équation : le potentiel d'un couple comme permanganate/ion manganèse dépend fortement de l'acidité.
Lire un diagramme potentiel-pH en confondant domaine de prédominance, qui concerne une espèce dissoute, et domaine d'existence, qui concerne une espèce solide.
Source : BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
Substitution électrophile aromatique
Difficulté 5 sur 5
Expliquer pourquoi un cycle benzénique SUBSTITUE là où un alcène ADDITIONNE. Critères d'aromaticité d'un cycle plan conjugué et stabilisation qui en résulte ; conséquence directe sur la réactivité : additionner détruirait l'aromaticité, substituer la restaure. Mécanisme en deux étapes : attaque du cycle, riche en électrons, sur un électrophile fort, formation d'un intermédiaire cationique délocalisé sur le cycle, puis perte d'un proton qui rétablit le système aromatique. Grandes transformations du niveau : nitration, halogénation, sulfonation, alkylation et acylation en présence d'un acide de Lewis. Effet d'un substituant déjà présent sur la VITESSE (activation ou désactivation) et sur l'ORIENTATION de la substitution suivante (positions voisines et opposée, ou position intermédiaire), expliqué par la stabilisation de l'intermédiaire cationique et non par une règle apprise par cœur. Synthèses à deux étapes où l'ordre des réactions décide du produit obtenu.
Chapitre : Chimie organique
Composés aromatiques
Prérequis : Effets électroniques, sites réactifs et acidité en chimie organique, Additions électrophiles sur les alcènes, Schémas de Lewis des molécules
Erreurs typiques (7)
Faire additionner l'électrophile sur le cycle comme sur un alcène : l'addition détruirait l'aromaticité, et c'est la raison même pour laquelle la substitution l'emporte.
Écrire l'intermédiaire cationique avec la charge sur un seul atome de carbone : elle est délocalisée sur plusieurs positions du cycle, et c'est cette délocalisation qui décide de l'orientation.
Retenir l'orientation comme une liste à mémoriser : elle se déduit de la stabilisation de l'intermédiaire par le substituant déjà présent, et la liste seule tombe dès que deux substituants s'opposent.
Croire qu'un substituant attracteur oriente ET accélère : il désactive le cycle tout en orientant vers la position intermédiaire, vitesse et orientation sont deux questions distinctes.
Oublier la perte du proton à la dernière étape : sans elle, l'aromaticité n'est pas rétablie et le produit écrit n'est pas celui qui est isolé.
Utiliser une alkylation là où une acylation suivie d'une réduction est nécessaire : l'alkylation active le cycle et conduit à des produits polysubstitués.
Traiter le benzène comme un cycle à trois doubles liaisons localisées alternées : les liaisons du cycle sont toutes équivalentes, ce que confirme la mesure de leurs longueurs.
Source : J. Clayden, N. Greeves, S. Warren, Chimie organique, De Boeck
Licence 3 — 7 compétences · 0 avec exercice
Masses molaires moyennes et dispersité des polymères
Difficulté 4 sur 5
Un échantillon de polymère est un mélange de chaînes de longueurs différentes : la masse molaire y est une distribution, pas un nombre. Masse molaire moyenne en nombre et masse molaire moyenne en masse, définies comme deux moyennes pondérées différentes de la même distribution ; dispersité comme rapport des deux, toujours supérieure ou égale à un. Degré de polymérisation moyen et lien avec la masse molaire du motif de répétition. Taux de conversion et degré de polymérisation en polycondensation (relation de Carothers), effet du déséquilibre stœchiométrique. Techniques de mesure et grandeur à laquelle chacune donne accès : chromatographie d'exclusion stérique, osmométrie, diffusion de la lumière.
Chapitre : Chimie des polymères et des matériaux
Distribution des masses molaires, dispersité, degré de polymérisation
Prérequis : Polymères, Masse molaire et quantité de matière, Moyenne, médiane, effectifs et fréquences, Tableau d'avancement et réactif limitant
Erreurs typiques (5)
Parler de « la » masse molaire d'un polymère comme s'il s'agissait d'un corps pur : un échantillon synthétique contient des chaînes de longueurs distribuées, et deux moyennes différentes en rendent compte.
Croire que la moyenne en masse peut être inférieure à la moyenne en nombre : elle lui est toujours supérieure ou égale, et l'égalité ne vaut que pour un échantillon parfaitement isomoléculaire.
Confondre degré de polymérisation et nombre de motifs d'une chaîne particulière : le degré de polymérisation moyen est le rapport de la masse molaire moyenne à celle du motif de répétition.
Attendre une masse molaire élevée à conversion modérée en polycondensation : la relation de Carothers montre qu'il faut dépasser une conversion de quatre-vingt-dix-neuf pour cent pour atteindre un degré de polymérisation de cent.
Oublier qu'un excès de l'un des deux monomères bifonctionnels plafonne le degré de polymérisation, même à conversion totale du monomère en défaut.
Source : M. Fontanille, Y. Gnanou, Chimie et physico-chimie des polymères, Dunod
Grandeurs d'un chromatogramme de chromatographie en phase gazeuse ou liquide haute performance : temps de rétention, temps mort, facteur de rétention, facteur de sélectivité entre deux solutés voisins. Efficacité de la colonne mesurée par le nombre de plateaux théoriques et la hauteur équivalente à un plateau théorique, obtenus à partir de la largeur d'un pic. Résolution entre deux pics et critère de séparation à la ligne de base. Leviers d'amélioration d'une séparation : longueur et granulométrie de la colonne, débit et nature de la phase mobile, température, gradient d'élution. Couplage avec un détecteur et quantification par étalonnage externe ou interne.
Chapitre : Chimie analytique instrumentale
Chromatographie : rétention, plateaux théoriques et résolution
Prérequis : Corps purs et mélanges, Concentration en quantité de matière et dilution, Spectroscopie UV-visible et loi de Beer-Lambert, Dispersion : étendue, quartiles, écart-type
Erreurs typiques (5)
Calculer le facteur de rétention sans retrancher le temps mort : un soluté non retenu sort au temps mort, et son facteur de rétention vaut zéro, pas un.
Confondre sélectivité et résolution : deux pics peuvent être bien séparés en position (sélectivité correcte) et rester confondus parce qu'ils sont trop larges (efficacité insuffisante).
Croire qu'allonger la colonne double la résolution : la résolution varie comme la racine carrée du nombre de plateaux, donc comme la racine carrée de la longueur.
Comparer des temps de rétention obtenus dans des conditions différentes (débit, température, colonne) comme s'ils identifiaient l'espèce à eux seuls.
Prendre la hauteur du pic pour la grandeur proportionnelle à la quantité injectée : c'est l'aire du pic qui l'est, et la hauteur ne l'est qu'à largeur constante.
Source : D. Skoog, F. J. Holler, S. Crouch, Principes d'analyse instrumentale, De Boeck
Symétrie moléculaire et groupes ponctuels
Difficulté 4 sur 5
Éléments et opérations de symétrie d'une molécule : axe de rotation propre, plan miroir, centre d'inversion, axe de rotation-réflexion, identité. Détermination du groupe ponctuel par l'arbre de décision usuel et notation de Schoenflies. Conséquences directes : une molécule ne peut être chirale que si elle est dépourvue d'axe de rotation-réflexion, et elle ne peut porter de moment dipolaire permanent que si son groupe l'autorise. Lecture d'une table de caractères, représentations irréductibles et activité en spectroscopie infrarouge et Raman des modes de vibration.
Chapitre : Chimie théorique et modélisation
Groupes ponctuels, chiralité, polarité et règles de sélection
Prérequis : Géométrie et polarité des molécules, Spectroscopie infrarouge, Schémas de Lewis des molécules, Schéma de Lewis, mésomérie et géométrie VSEPR
Erreurs typiques (5)
Confondre l'absence de centre d'inversion et la chiralité : le critère exact est l'absence de tout axe de rotation-réflexion, dont le plan miroir et le centre d'inversion ne sont que les deux premiers cas.
Déclarer apolaire une molécule qui possède un axe de rotation : c'est la présence d'un plan miroir perpendiculaire à cet axe, ou de plusieurs axes non colinéaires, qui interdit le moment dipolaire permanent.
Compter un axe de rotation d'ordre n comme une seule opération : il en engendre n, identité comprise.
Confondre activité infrarouge et activité Raman : dans une molécule centrosymétrique, la règle d'exclusion mutuelle interdit qu'un même mode soit actif dans les deux.
Chercher le groupe ponctuel sur la formule brute plutôt que sur la géométrie tridimensionnelle réelle de la molécule.
Source : D. Shriver, P. Atkins, Chimie inorganique, De Boeck
Décompte électronique et règle des 18 électrons
Difficulté 5 sur 5
Décompte des électrons de valence d'un complexe organométallique par les deux conventions équivalentes (modèle ionique et modèle covalent), classement des ligands en donneurs de deux, quatre ou six électrons, notation de l'hapticité pour les ligands polyènes, prise en compte de la charge globale et des liaisons métal-métal. Règle des 18 électrons comme critère de stabilité des complexes des métaux de transition, et ses exceptions attendues : complexes plan carré à 16 électrons des métaux d8, complexes des métaux des premières colonnes, encombrement stérique. Lien entre le décompte, le degré d'oxydation du métal et le nombre d'électrons d.
Chapitre : Chimie inorganique et de coordination
Complexes organométalliques : décompte électronique et stabilité
Prérequis : Schémas de Lewis des molécules, Oxydants, réducteurs et réactions d'oxydoréduction, Théorie du champ des ligands
Erreurs typiques (5)
Mélanger les deux conventions au sein d'un même décompte : compter le métal neutre (modèle covalent) puis traiter un ligand comme un anion (modèle ionique) fait perdre ou gagner des électrons sans raison. Les deux modèles donnent le même total quand chacun est appliqué jusqu'au bout.
Oublier la charge globale du complexe : un cation possède un électron de valence de moins par charge positive, un anion un de plus par charge négative.
Compter un ligand cyclopentadiényle pour deux électrons parce qu'il occupe une seule position de coordination : son hapticité est de cinq, et il apporte cinq électrons en modèle covalent, six en modèle ionique.
Traiter la règle des 18 électrons comme une loi : les complexes plan carré des métaux d8 sont stables à 16 électrons, et les complexes des métaux du début des séries de transition restent souvent déficitaires.
Confondre le degré d'oxydation du métal et son nombre d'électrons d : le second se déduit du premier en retranchant le degré d'oxydation du nombre d'électrons de valence du métal neutre.
Source : D. Shriver, P. Atkins, Chimie inorganique, De Boeck
Méthode de Hückel des systèmes π conjugués
Difficulté 5 sur 5
Approximation de Hückel appliquée aux hydrocarbures conjugués plans : séparation σ/π, base des orbitales p perpendiculaires au plan, intégrale coulombienne α et intégrale de résonance β, recouvrement négligé. Écriture du déterminant séculaire à partir de la connectivité du squelette carboné, résolution pour les systèmes courts (éthylène, allyle, butadiène) et énergies des orbitales moléculaires π sous la forme α + xβ. Remplissage des orbitales π, énergie π totale, énergie de délocalisation obtenue par comparaison avec le même nombre de doubles liaisons isolées. Coefficients des orbitales frontières, densité électronique π et ordre de liaison π.
Chapitre : Chimie théorique et modélisation
Méthode de Hückel : déterminant séculaire, énergies π, délocalisation
Prérequis : Schémas de Lewis des molécules, Groupes caractéristiques et nomenclature, Matrices et systèmes linéaires, Équations du second degré, Orbitales atomiques et nombres quantiques, Schéma de Lewis, mésomérie et géométrie VSEPR, Diagonalisation
Erreurs typiques (5)
Prendre β pour une grandeur positive : l'intégrale de résonance est négative, si bien que l'orbitale la plus BASSE en énergie est celle dont le coefficient de β est le plus GRAND.
Compter l'énergie de délocalisation sur le nombre d'atomes de carbone au lieu de la comparer à des doubles liaisons isolées : elle vaut l'énergie π du système conjugué moins celle de la référence localisée, à nombre d'électrons π égal.
Écrire un terme non nul entre deux atomes non liés dans le déterminant séculaire : dans l'approximation de Hückel, seuls les atomes premiers voisins portent un β.
Peupler les orbitales π avec tous les électrons de valence : seuls les électrons π entrent dans le décompte, à raison d'un par atome de carbone du système conjugué neutre.
Oublier la règle de Hund lorsque deux orbitales π sont dégénérées et partiellement remplies, ce qui fait manquer le caractère diradicalaire de certains systèmes cycliques.
Source : P. Atkins, J. de Paula, Chimie physique, De Boeck
Théorie des bandes et semi-conducteurs
Difficulté 5 sur 5
Passage de l'orbitale moléculaire d'une molécule à la bande d'un solide par recouvrement d'un très grand nombre d'orbitales atomiques : bande de valence, bande de conduction, largeur de bande interdite. Classement métal, semi-conducteur, isolant selon la largeur de la bande interdite et le remplissage des bandes ; variation de la conductivité avec la température, opposée pour un métal et pour un semi-conducteur intrinsèque. Dopage de type n et de type p : nature du dopant, niveau donneur ou accepteur, porteurs majoritaires. Lien entre la largeur de bande interdite et la longueur d'onde du seuil d'absorption optique.
Chapitre : Chimie du solide et des matériaux
Structure de bandes, conduction et dopage
Prérequis : Configuration électronique, Organisation du tableau périodique, Cohésion de la matière et interactions intermoléculaires, Loi d'Ohm, Réseaux cubiques et compacité
Erreurs typiques (5)
Croire qu'une bande partiellement remplie suffit à faire un isolant : c'est le contraire, un métal est justement un solide dont la bande la plus haute occupée est partiellement remplie.
Attendre que la conductivité d'un semi-conducteur diminue quand la température augmente, par analogie avec un métal : l'agitation thermique peuple la bande de conduction et la conductivité augmente.
Confondre dopage de type n et charge négative du cristal : le cristal dopé reste électriquement neutre, seul le type de porteur majoritaire change.
Prendre un dopant de la même colonne que l'élément dopé : un dopant n'est utile que s'il apporte un électron de valence de plus (type n) ou de moins (type p) que l'atome qu'il remplace.
Traiter le trou comme une particule réelle plutôt que comme l'absence d'un électron dans la bande de valence.
Source : D. Shriver, P. Atkins, Chimie inorganique, De Boeck
Théorie du champ des ligands
Difficulté 5 sur 5
Levée de dégénérescence des cinq orbitales d d'un ion de transition placé dans un champ de ligands : éclatement octaédrique (t2g sous eg, écart Δo) et éclatement tétraédrique (e sous t2, écart Δt), toujours plus faible. Série spectrochimique et facteurs qui gouvernent Δ (nature du ligand, degré d'oxydation, période du métal). Compétition entre l'éclatement et l'énergie d'appariement P : configuration à champ fort (bas spin) si Δ dépasse P, à champ faible (haut spin) sinon, et détermination du nombre d'électrons célibataires. Énergie de stabilisation du champ cristallin comptée en unités de Δ. Conséquences observables : moment magnétique de spin seul, couleur due à la transition d–d et longueur d'onde absorbée déduite de Δ.
Chapitre : Chimie inorganique et de coordination
Champ des ligands : éclatement, spin, magnétisme et couleur
Prérequis : Configuration électronique, Organisation du tableau périodique, Géométrie et polarité des molécules, Spectroscopie UV-visible et loi de Beer-Lambert, Orbitales atomiques et nombres quantiques, Complexes des métaux de transition : structure, couleur et magnétisme
Erreurs typiques (7)
Placer eg sous t2g dans le diagramme octaédrique : ce sont les orbitales pointant vers les ligands (dz² et dx²−y², donc eg) qui sont déstabilisées, et les orbitales pointant entre les ligands (t2g) qui sont abaissées.
Transposer l'ordre octaédrique au champ tétraédrique : l'ordre y est inversé (e sous t2), et l'écart Δt vaut environ les quatre neuvièmes de Δo pour des ligands et un métal identiques — c'est pourquoi un complexe tétraédrique est pratiquement toujours à haut spin.
Poser la question du haut spin ou du bas spin pour une configuration où elle ne se pose pas : d1, d2, d3, d8 et d9 n'ont qu'un seul remplissage possible en géométrie octaédrique. Seules les configurations d4 à d7 sont décidées par la comparaison de Δo et de P.
Comparer Δo à l'énergie d'appariement d'un seul électron alors que le passage au bas spin en crée plusieurs : le critère se lit sur le bilan énergétique complet, pas sur un appariement isolé.
Croire que le complexe a la couleur qu'il absorbe : la longueur d'onde déduite de Δo est celle de la bande d'ABSORPTION, et la couleur perçue en est la complémentaire.
Compter le nombre d'électrons célibataires en appariant au maximum dès que c'est possible : la règle de Hund impose de peupler d'abord chaque orbitale d'un même niveau par un électron célibataire.
Utiliser le moment magnétique de spin seul comme s'il valait le nombre d'électrons célibataires : il vaut la racine carrée de n(n + 2) magnétons de Bohr, jamais n.
Source : D. Shriver, P. Atkins, Chimie inorganique, De Boeck